
UDI nie taki wilk straszny jak go malują…
W tym artykule:
- UDI nowa czy stara koncepcja globalnego systemu?
- Dlaczego baza EUDAMED jest serce systemu UDI?
- Jaki jest stan (plan) wdrażania bazy EUDAMED?
- Kod UDI a opakowanie wyrobu medycznego
- Zmiany w produkcie jak to wpłynie na UDI?
- Rejestracja wytwórców czyli gdzie i od kogo uzyskasz kod UDI?
Koncepcja systemu globalnego
Akronim UDI z ang. “Unique Device Identification” Europe (ponieważ USA mają swoje UDI także) to jedna z nowych rzeczy, które pojawiają się wraz z nowymi rozporządzeniami (UE) 2017/745 w sprawie wyrobów medycznych oraz rozporządzenia (UE) 2017/746 w sprawie wyrobów medycznych do diagnostyki in vitro.
UDI (Europe) jest podstawowym i jednocześnie kluczowym elementem umożliwiającym śledzenie drogi wyrobu medycznego w Europie. Producenci eksportujący swoje produkty na rynek amerykański muszą zaopatrzyć się w oddzielne numery UDI (US), ponieważ nałożony przez FDA system jest niezależny i nie zadziała na innym obszarze niż na tym na który jest dedykowany.
W 2013 roku Międzynarodowe Forum Regulatorów ds. Wyrobów Medycznych (IMDRF ang. International Medical Device Regulators Forum) opublikowało wytyczne będące podstawą wówczas nowej koncepcji globalnego systemu UDI oraz co i jak należy zrobić, aby ten system zadziałał. Ów koncepcja jest zatem podstawą do zdefiniowania obecnej nowej technologii.
EUDAMED sercem systemu UDI
Najprościej mówiąc, aby UDI mogło działać potrzebny jest system informatyczny. Taki system został już wcześniej opracowany przez Komisję Europejską z mocy dyrektyw 90/385/EWG, 93/42/EWG i 98/79/WE w których zawarto po raz pierwszy przepisy dotyczące europejskiej bazy danych o wyrobach medycznych, wymagające utworzenia takiej bazy danych.
Baza EUDAMED (o której mowa w rozporządzeniu (UE) 2017/745 w sprawie wyrobów medycznych oraz 2017/746 w sprawie wyrobów medycznych do diagnostyki in vitro) jest więc ulepszoną i znacznie większą wersją niż obecnie obowiązująca. Zadaniem tej bazy będzie m.in. poprawa przejrzystości i koordynacji informacji dotyczących wyrobów medycznych dostępnych na rynku UE. System ma być wielofunkcyjny i będzie funkcjonował jako:
- system rejestracji
- system współpracy
- system powiadomień
- system rozpowszechniania (ogólnodostępny)
- system interoperacyjny
Baza EUDAMED składa się z 6 modułów ściśle ze sobą połączonych oraz ogólnodostępnej strony internetowej:
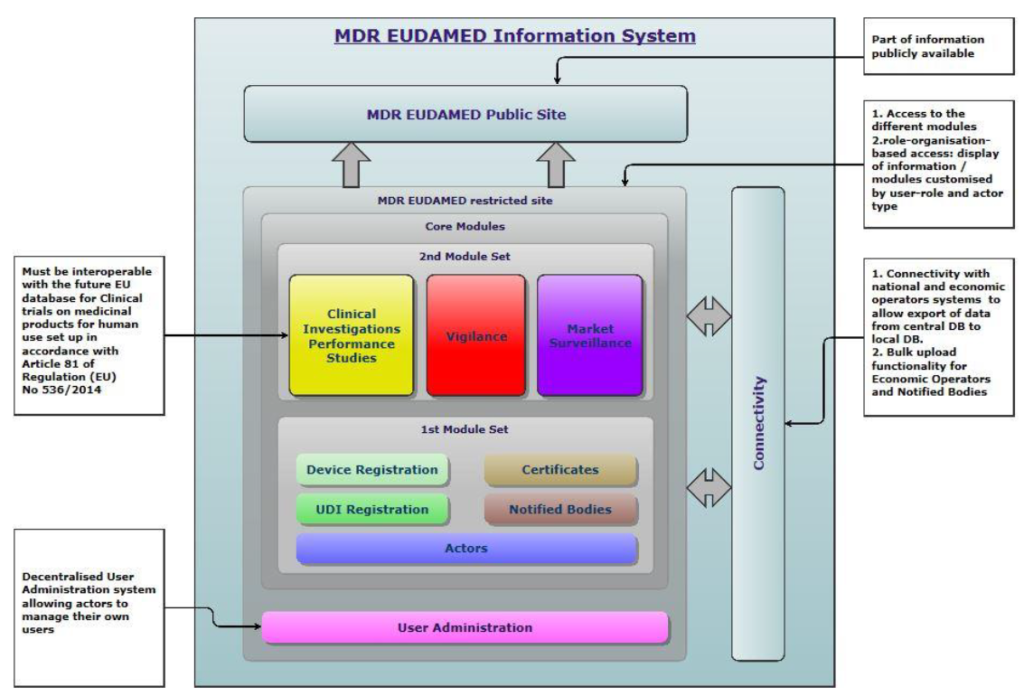
- M1: Rejestracja aktorów (Actors registration)
- M2: Rejestracja UDI / urządzeń (UDI/Devices registration)
- M3: Jednostki notyfikowane i certyfikaty (Notified Bodies and Certificates)
- M4: Badania kliniczne i badania wydajności (Clinical Investigations and performance studies)
- M5: Czujność i nadzór po wprowadzeniu do obrotu (Vigillance and post-market surveillance)
- M6: Nadzór rynku (Market Surveillance)
Fot. Draft Functional specifications for the European Database on Medical Devices (Eudamed)
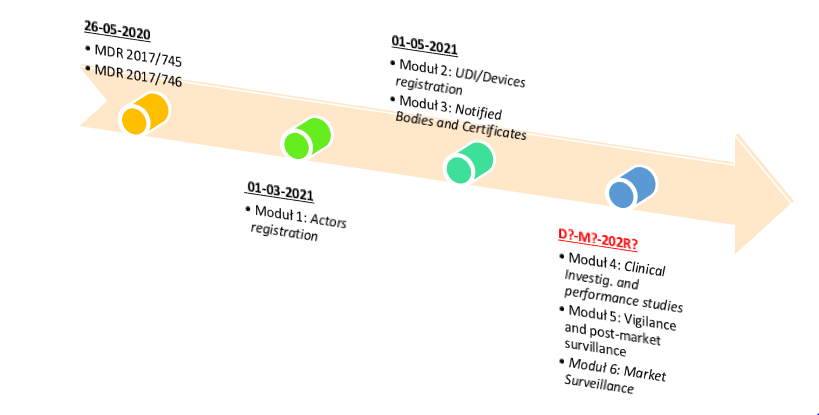
Oficjalny adres internetowy publicznej strony internetowej EUDAMED „ec.europa.eu/tools/eudamed” jest, ale na razie nie dostępny. W założeniach Komisji Europejskiej jest stopniowe jego udostępnianie o czym bardziej szczegółowo poniżej.
Zgodnie z informacjami KE prace wdrożeniowe są w toku, należy oczekiwać iż poszczególne moduły będą stopniowo udostępniane, gdy tylko zaczną funkcjonować.
Jaki jest stan (plan) wdrażania EUDAMED?
Moduł 1 dotyczący rejestracji aktorów (M1) będzie pierwszym udostępnionym modułem. Jego wdrożenie nastąpi najpóźniej do marca 2021 roku. Moduł 2 dotyczący rejestracji UDI / urządzenia (M2) oraz moduł 3 dotyczący certyfikatów i jednostek notyfikowanych (M3) będą dostępne do maja 2021 r. Następnie pozostałe moduły zostaną wyświetlone, gdy tylko będą funkcjonować.
Kod UDI a opakowanie wyrobu medycznego
Kod UDI może być dostępny w rożnych formatach:
- może być przedstawiony w formie kodu kreskowego (linear bar code) jak to widać na powyższym przykładzie.
- czytelna część powinna być również dostępna i jest ona nazywana HRI (ang. Human readable Interpretation, czyli zestaw różnych cyfr znajdujących się pod kodem kreskowym.
Kod kreskowy służy do sczytywania przez skanery maszyn, a numer pod kodem kreskowym umożliwia przeczytanie go przez człowieka.
Kod UDI jest złożony z dwóch części:
- UDI-DI (DI-Device Identifier czyli IDENTYFIKATOR URZĄDZENIA) – jest to statyczna część kodu UDI, unikalna część kodu dla każdego urządzenia
- UDI-PI (PI – Production Identifier, czyli IDENTYFIKATOR PRODUKCJI): dynamiczna część kodu, która jest zmienia.
Wyjaśnię UDI-DI na przykładzie strzykawek
mogą być sterylizowane, niesterylizowane, pakowane po 10 sztuk, 100 sztuk itd. Dla każdego typu, zestawu potrzeba oddzielnego SKU i analogicznie dla każdego trzeba też nadać oddzielny kod UDI-DI. W przypadku jakichkolwiek zmian np. nazwy wyrobu czy jego wersji, zmiany w etykiecie, sposobie użytkowania albo sterylizacji (był nie sterylizowany a teraz jest, albo odwrotnie nie był a teraz będzie wymagał) itd. trzeba będzie nadawać UDI-DI na nowo. Jest sporo wymagań w tym zakresie jeżeli chodzi o zmienianie kodu UDI-DI i z tym warto się szczegółowo zapoznać.
Patrząc na kod czytelny dla człowieka (zobacz powyżej) UDI-DI następuje zaraz po numerze (01). Dalej następuje druga część kodu, czyli identyfikator produkcyjny UDI-PI, który pokazuje numer serii, datę produkcji, termin ważności oraz numer serii. Ta część kodu UDI jest bardzo ważna dla identyfikowalności produktu (traceability).
- (10) numer serii,
- (11) data produkcji,
- (17) termin ważności
- (21) numer seryjny.
Zmiany w produkcie jak to wpłynie na UDI?
Zasada jest bardzo prosta:
Każda zmiana w produkcie
skutkuje
zmianą w UDI-DI.
Te zmiany będą skutkowały koniecznością wygenerowania kolejnego UDI-DI:
- nazwa lub nazwa handlowa,
- wersja lub model urządzenia,
- oznaczone jako jednorazowe
- pakowane sterylnie
- konieczność sterylizacji przed użyciem
- Liczba urządzeń w pakiecie
- krytyczne ostrzeżenia lub przeciwwskazania (np. zawierające lateks lub DEHP),
- CMR / substancje zaburzające gospodarkę układu hormonalnego
- Kolor
- język
